先天性ミオパチーは、骨格筋の構造に生まれつき異常があることで、筋肉に十分な力が入らなくなる疾患群です。
ここでいうミオパチー(Myopathy)とは、筋肉そのものに原因がある病気を意味します。脳や脊髄、末梢神経の異常によって筋力が低下する神経疾患とは、障害が生じる場所が異なります。
筋力低下・筋緊張低下で現れるサイン
代表的な症状は、筋力低下と筋緊張低下です。
乳児では、筋肉に張りがなく、抱き上げたときに体が柔らかく感じられることがあります。医学的には「フロッピーインファント」と呼ばれる状態です。
具体的には、次のような症状が見られます。
- 首がすわる時期が遅れる
- 寝返りやお座り、歩行などの運動発達が遅れる
- 腕を上げたり、立ち上がったりする動作が難しい
- 転びやすく、階段の上り下りに苦労する
- 顔の筋肉が弱く、表情を作りにくい
- まぶたが下がる(眼瞼下垂)
- 関節が固くなる、脊柱側弯症が生じる
ただし、すべての症状が一人の患者に現れるわけではありません。筋力低下が目立つ部位や運動能力の変化は、病型や原因遺伝子によって異なります。
呼吸障害・嚥下障害は見逃せない合併症
先天性ミオパチーでは、手足の筋肉だけでなく、呼吸や食事に関係する筋肉にも影響が及ぶことがあります。
特に注意したいのが、呼吸筋の筋力低下です。
呼吸障害は、必ずしも強い息苦しさとして現れるわけではありません。睡眠中に換気が不十分になり、二酸化炭素が体内に蓄積することもあります。
次のような変化は、呼吸機能低下を疑う手掛かりになります。
- 朝起きたときに頭痛がする
- 十分に眠っても日中に眠気が残る
- 咳をする力が弱く、痰を出しにくい
- 風邪や肺炎をきっかけに呼吸状態が悪化する
- 睡眠中に呼吸が浅くなる
嚥下障害では、飲み込む力が弱くなるため、授乳や食事中のむせ、誤嚥、体重減少などが問題になります。
呼吸機能と栄養状態は、歩行能力だけでは判断できない重要な評価項目です。歩けているからといって、呼吸筋にも問題がないとは限りません。
難病情報センターの疾患解説でも、呼吸障害、心筋症、不整脈、哺乳障害、摂食障害などが代表的な合併症として挙げられています。
発症時期は新生児期だけではない
「先天性」という名称から、生まれた直後に必ず症状が出ると思われがちですが、実際は異なります。
| 発症・診断時期 | 主な特徴 |
|---|---|
| 新生児期 | 筋緊張低下、哺乳困難、呼吸障害 |
| 乳幼児期 | 首すわりや歩行などの運動発達の遅れ |
| 学童期 | 走る、階段を上るなどの運動能力の低下 |
| 成人期 | 筋力低下、疲れやすさ、歩行困難などから診断 |
成人期に初めて症状を自覚するケースもあります。先天性ミオパチーは、発症時期だけで判断できる病気ではありません。
【病型を徹底比較】ネマリンミオパチー・セントラルコア病・ミオチュブラーミオパチーの違い
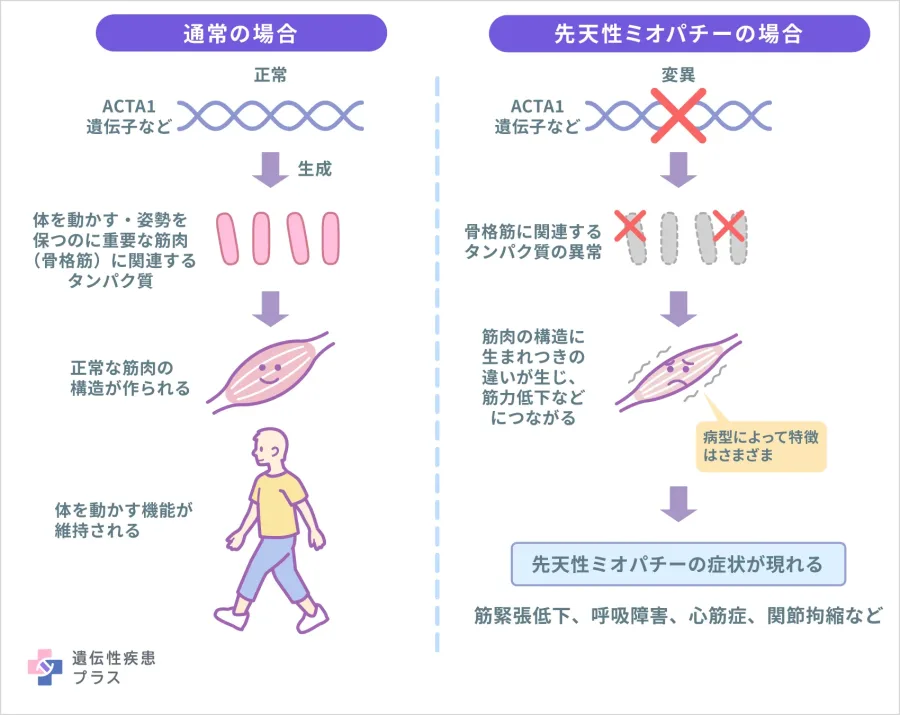
先天性ミオパチーは、筋生検で観察される筋肉の構造や原因遺伝子などをもとに分類されます。
代表的なものは、次の4つのグループです。
1.ネマリンミオパチー
Nemaline Myopathy
ネマリンミオパチーは、筋線維の内部に「ネマリン小体」と呼ばれる棒状の構造物(ロッド)が認められる病型です。
主な原因遺伝子には、次のものがあります。
- ACTA1
- NEB
- KLHL40
- TPM2
- TPM3
- TNNT1
特徴として、顔面筋や首、体幹、四肢の筋力低下が挙げられます。病型によっては、哺乳や嚥下、呼吸に関わる筋肉にも影響します。
重症例では出生直後から呼吸管理や経管栄養が必要になる一方、比較的軽症で成長するケースもあります。
同じネマリンミオパチーでも、原因遺伝子によって重症度や経過が異なることが重要です。
2.セントラルコア病
Central Core Disease
セントラルコア病は、筋線維の内部に「コア」と呼ばれる特徴的な領域が認められる疾患です。
代表的な原因遺伝子はRYR1です。難病情報センターの病型別情報では、セントラルコア病の90%超にRYR1遺伝子が関係するとされています。
主な特徴は次のとおりです。
- 股関節周辺など、体幹に近い筋肉の筋力低下
- 歩行や階段昇降の困難
- 運動発達の遅れ
- 脊柱側弯症
- 関節拘縮
特に重要なのが、RYR1遺伝子変異と悪性高熱症の関連です。
悪性高熱症は、特定の全身麻酔薬などをきっかけに、筋肉のカルシウム調節が異常になり、急激な体温上昇や筋硬直などを起こす重篤な状態です。
RYR1関連疾患と診断された場合は、手術や全身麻酔の前に、必ず麻酔科医へ病名と遺伝子検査の結果を伝える必要があります。
3.ミオチュブラーミオパチー
Myotubular Myopathy
ミオチュブラーミオパチーは、筋線維の内部に核が集中するなどの特徴的な構造異常を示す疾患です。
代表的なX連鎖性ミオチュブラーミオパチーは、MTM1遺伝子の変異によって発症します。
この遺伝子は、筋肉の発達や機能に必要なミオチューブラリンというタンパク質の産生に関係しています。
X連鎖性の病型は男性に多く、重症例では次のような症状が出生時から現れます。
- 著しい筋緊張低下
- 呼吸筋の筋力低下
- 人工呼吸器による呼吸管理の必要性
- 哺乳困難や嚥下障害
- 運動発達の遅れ
一方、中心核ミオパチーにはDNM2、BIN1、RYR1、TTNなどが関係するものもあります。
これらは同じ中心核を伴うグループでも、遺伝形式や臨床症状が異なります。
4.先天性筋線維タイプ不均等症など
このグループには、筋線維のタイプ1とタイプ2の大きさに特徴的な不均等が見られる病型などが含まれます。
TPM3、RYR1、ACTA1など複数の遺伝子が関係します。
加えて、特徴的な病理所見が明確でないため、分類不能な先天性ミオパチーと診断される場合もあります。
病型・原因遺伝子・遺伝形式の関係一覧
難病情報センターが公開する病型別情報を整理すると、次のようになります。
出典:難病情報センター「先天性ミオパチー(指定難病111)」。遺伝形式は代表例を整理したもので、同じ病型でも原因遺伝子によって異なります。
【診断方法を解説】筋生検・遺伝子検査で何がわかる?
先天性ミオパチーの診断では、症状だけでなく、筋肉の状態や遺伝子の情報を総合的に確認します。
筋ジストロフィー、脊髄性筋萎縮症、先天性筋無力症候群など、似た症状を示す疾患との鑑別も欠かせません。
筋生検:筋肉の構造を直接調べる検査
筋生検は、筋肉の組織を少量採取し、顕微鏡で構造を調べる検査です。
先天性ミオパチーでは、病型によって異なる特徴が見つかります。
例えば、
- ネマリンミオパチー:棒状のネマリン小体
- セントラルコア病:筋線維内のコア構造
- ミオチュブラーミオパチー:筋線維の中心に集まる核
- 筋線維タイプ不均等症:筋線維のタイプごとの大きさの違い
といった所見です。
筋生検は病型を判断するための重要な検査ですが、すべての患者に同じ特徴が見られるわけではありません。
遺伝子検査:原因となる遺伝子を特定する
遺伝子検査では、先天性ミオパチーと関連する遺伝子に病気の原因となる変異が存在するかを調べます。
代表的な検査方法は次のとおりです。
1. 遺伝子パネル検査: 先天性ミオパチーに関係する複数の遺伝子をまとめて調べる。
2. エクソーム解析: 主にタンパク質を作る領域を広く解析する。
3. ゲノム解析: 遺伝情報をより広範囲に調べる。
遺伝子検査によって原因が判明すれば、病型の分類、合併症の予測、家族への遺伝カウンセリング、将来の治験参加の検討などに役立ちます。
ただし、遺伝子検査で原因が特定できない場合もあります。
難病情報センターの解説では、先天性ミオパチー全体の少なくとも半数以上で原因遺伝子が確定できていないとされています。
つまり、遺伝子検査で異常が見つからなかったからといって、先天性ミオパチーそのものが否定されるわけではありません。
先天性ミオパチーの遺伝形式は?
遺伝形式は、大きく3種類に分けられます。
常染色体顕性遺伝(優性遺伝)
両親から受け継ぐ2つの遺伝子のうち、片方に病気の原因となる変異があることで発症する形式です。
常染色体潜性遺伝(劣性遺伝)
原則として、両方の遺伝子に原因となる変異があることで発症します。片方だけに変異がある場合、通常は保因者となります。
X連鎖性遺伝
X染色体上にある遺伝子の変異が関係します。MTM1によるX連鎖性ミオチュブラーミオパチーでは、一般に男性で発症しやすい特徴があります。
なお、遺伝性疾患だからといって、必ず両親のどちらかから病気を受け継いでいるとは限りません。新たに生じた遺伝子変異によって発症する場合もあります。
家族の発症リスクを調べる際は、原因遺伝子を踏まえた遺伝カウンセリングが有用です。
【治療とリハビリ】根治療法がない現在、何ができる?
2026年11月現在、先天性ミオパチー全体に共通する確立した根治療法はありません。
治療の中心は、筋力低下そのものを完全に回復させることではなく、呼吸、食事、運動、関節、心臓などの問題を早期に発見し、生活の質を維持することです。
呼吸管理:睡眠中の換気状態も確認する
呼吸筋の筋力が低下すると、肺に十分な空気を送り込めなくなることがあります。
医療機関では、必要に応じて次のような管理を行います。
- 定期的な肺活量などの呼吸機能検査
- 睡眠中の呼吸状態の評価
- 非侵襲的人工呼吸器(NPPV)の導入
- 気管切開や人工呼吸器による呼吸管理
- 排痰補助装置や呼吸リハビリテーション
特に注意したいのは、呼吸障害がゆっくり進行する場合です。
息苦しさを自覚しにくい患者もいるため、定期検査によって変化を確認が必要です。
リハビリテーション:筋肉を使いながら機能を守る
リハビリテーションでは、筋肉に過度な負担をかけず、関節の動きや日常生活の機能を維持することを目指します。
代表的な取り組みは以下のとおりです。
| リハビリの種類 | 目的 |
|---|---|
| 関節可動域訓練 | 関節拘縮の予防 |
| ストレッチ | 筋肉や関節の柔軟性維持 |
| 姿勢保持訓練 | 側弯や姿勢の悪化への対策 |
| 呼吸リハビリ | 排痰や呼吸機能の維持 |
| 歩行訓練 | 移動能力と生活範囲の維持 |
| 装具・車椅子の活用 | 安全な移動と身体への負担軽減 |
適度な運動は、身体機能や心理面に良い影響を与える可能性があります。
ただし、過剰な運動や疲労の蓄積は避けなければなりません。運動の種類や強度は、病型、呼吸機能、筋力に合わせて専門家と調整します。
嚥下・栄養管理と心臓のチェック
嚥下障害がある場合には、言語聴覚士などによる嚥下機能評価を行い、食事形態や姿勢を調整します。
経口摂取が難しい場合には、経管栄養なども検討されます。
また、一部の病型では心筋症や不整脈が合併するため、心電図や心臓超音波検査などによる評価も必要です。
こうした管理は、小児神経科や神経内科だけで完結するものではありません。呼吸器内科、循環器内科、リハビリテーション科、栄養部門などが連携することが望まれます。
国立精神・神経医療研究センターの神経筋疾患ポータルサイトも、呼吸機能の定期評価、人工呼吸管理、側弯への対応、関節可動域運動などをケアの柱として紹介しています。
指定難病111の医療費助成制度
先天性ミオパチーは、厚生労働省の指定難病制度における指定難病111です。
2026年4月時点の厚生労働省の指定難病一覧にも掲載されています。
ただし、指定難病に該当する病名と診断されたことだけで、全員が自動的に医療費助成を受けられるわけではありません。
助成には、原則として次の重症度基準が関係します。
- 日常生活動作の障害を評価するmodified Rankin Scale(mRS)
- 食事・栄養の評価
- 呼吸機能や呼吸管理の評価
これらのうち、いずれかの評価が原則3以上であることなどが対象判断の基準になります。
また、重症度基準を満たさない場合でも、高額な医療を継続する必要がある場合には、軽症高額該当の仕組みによって助成対象となる可能性があります。
申請では、指定医による臨床調査個人票などが必要です。実際の手続きや必要書類は、居住する都道府県・指定都市の窓口に確認してください。
【2026年最新】先天性ミオパチーの治験・遺伝子治療はどこまで進んだ?
先天性ミオパチーの研究で大きな転換点となっているのが、原因遺伝子や筋肉の異常な働きに直接アプローチする治療法の開発です。
ただし、治験は有効性や安全性を検証する研究段階であり、承認済みの治療薬とは異なります。
2026年11月2日時点で押さえておきたい動向は、主に次の3つです。
1.ASP2957:MTM1遺伝子を補う次世代遺伝子治療
アステラス製薬が開発を進めるASP2957は、X連鎖性ミオチュブラーミオパチーを対象とした遺伝子治療候補です。
MTM1遺伝子の正常なコピーを筋肉の細胞に届け、ミオチューブラリンというタンパク質の産生を回復させることを目指します。
2026年の臨床試験では、次のような計画が公開されています。
- 試験名:2957-CL-0101
- 開発段階:第1相・第2相
- 対象:X連鎖性ミオチュブラーミオパチーの男性患者
- 予定登録人数:9人
- 投与方法:単回静脈内投与
- 主な評価項目:安全性、忍容性、推奨用量の検討
対象は、侵襲的人工呼吸器に依存する36か月齢以下の男児です。
第1相では用量を段階的に検討し、その結果を踏まえて第2相で用量を評価する設計になっています。
2026年11月時点の公開情報では、米国・カナダの試験施設で参加者を募集していることがアステラスの治験情報に掲載されています。欧州の臨床試験登録では承認済み・募集開始待ちの状態です。
2.Surlorian(ARM210・S48168):RYR1関連ミオパチーの新薬候補
2026年10月26日、米国のRyCarma Therapeuticsは、RYR1関連ミオパチーを対象とするSurlorianの第2相臨床試験で、最初の患者への投与を実施したと発表しました。
Surlorianは、RYR1に関連する筋肉内のカルシウム調節異常に着目した薬剤候補です。
RYR1は筋肉の収縮に必要なカルシウム放出に関係するため、その機能を安定化させることで筋機能の改善を目指します。
公開された試験概要は次のとおりです。
| 項目 | 内容 |
|---|---|
| 薬剤名 | Surlorian(ARM210・S48168) |
| 対象疾患 | 常染色体顕性RYR1関連ミオパチー |
| 開発段階 | 第2相 |
| 試験方法 | 無作為化・二重盲検・プラセボ対照 |
| 参加予定人数 | 約28人 |
| 主な評価項目 | 1分間の立ち座りテスト |
| 結果公表の見込み | 2027年後半 |
この試験では、Surlorianとプラセボを一定期間ずつ投与し、筋力や疲労感などの変化を比較します。
ただし、対象は常染色体顕性のRYR1関連ミオパチーであり、すべてのセントラルコア病や先天性ミオパチーが対象になるわけではありません。
また、2026年10月26日の発表は最初の患者への投与を知らせるものであり、治療効果が確定したという意味ではありません。
3.AT132(resamirigene bilparvovec):先行した遺伝子治療の開発中止と転換
ミオチュブラーミオパチーの遺伝子治療を語るうえで、AT132の経緯も重要です。
AT132(resamirigene bilparvovec)は、MTM1遺伝子の正常なコピーを筋肉に届けることを目指した先行型の遺伝子治療候補でした。
ASPIRO試験として第1・2・3相の臨床開発が進められていましたが、2026年4月27日、アステラス製薬はAT132の開発を戦略的に停止し、次世代候補のASP2957に開発資源を振り向けると発表しました。
同社はAT132に関係する無形資産について、164億円の減損損失を計上したことも公表しています。
これは、先行プログラムを継続するのではなく、次世代の治療候補へ研究開発の重点を移したことを意味します。
したがって、2026年のミオチュブラーミオパチーの遺伝子治療を考える際には、AT132とASP2957を混同しないことが大切です。
2026年の治験動向をどう評価すべきか
現在の研究開発には、2つの異なるアプローチがあります。
遺伝子補充療法は、異常のある遺伝子に対して正常な遺伝子のコピーを届ける方法です。ASP2957が代表例です。
病態に直接働きかける薬物療法は、異常なタンパク質の働きや細胞内の機能を調整する方法です。SurlorianがRYR1関連ミオパチーで目指しているのはこちらです。
一方、ネマリンミオパチーを含め、すべての病型に共通する薬が開発されているわけではありません。
病型によって原因遺伝子が異なるため、ある遺伝子を対象とした治療が、別の病型にも効果を示すとは限らないのです。
治験参加を検討する場合は、原因遺伝子、対象年齢、人工呼吸器の使用状況、参加施設、募集状況などを個別に確認する必要があります。
【予後と成人発症】先天性ミオパチーは寿命に影響する?大人になってからの注意点
先天性ミオパチーの予後は、病型や重症度、呼吸・心臓などの合併症によって大きく異なります。
すべての患者が同じ経過をたどるわけではありません。
重症例と軽症例で異なる経過
重症例では、新生児期から呼吸不全や哺乳障害があり、人工呼吸器や経管栄養が必要になることがあります。
一方、筋力低下が比較的軽く、日常生活を送りながら長期間経過する患者もいます。
難病情報センターの診療情報では、出生直後から呼吸不全を呈する重症例は、適切な治療介入がなければ予後不良となる一方、重い合併症がない患者では生命予後が良好な場合もあると説明されています。
つまり、病名だけで寿命を一律に判断することはできません。
成人発症・成人期に診断されるケース
成人期に初めて筋力低下を自覚するケースでは、次のような症状が受診のきっかけになります。
- 長距離を歩くと疲れやすい
- 階段を上るのが以前より難しくなった
- 腕を上げ続けることが苦痛
- 筋力が徐々に低下している
- 姿勢を維持することが難しい
RYR1関連ミオパチーなどでは、遺伝子変異によって症状が現れる年齢や重症度が異なり、成人になってから診断される場合があります。
また、成人期に筋力低下が見つかった場合は、後天性の筋疾患や神経疾患なども含めて鑑別することが必要です。
成人患者が特に注意したいこと
成人期には、日常生活の変化に加えて、呼吸機能や麻酔に関する問題にも注意が必要です。
特にRYR1遺伝子変異がある患者では、悪性高熱症のリスクを確認が必要です。
手術や歯科治療などで全身麻酔を受ける場合には、事前に主治医と麻酔科医に診断内容を伝え、安全な麻酔方法を検討してもらう必要があります。
また、歩行能力が保たれていても呼吸筋の機能が低下している場合があります。成人期も定期的な呼吸機能検査を続けることが大切です。
【先天性ミオパチーとは】に関するよくある質問(FAQ)
Q1:先天性ミオパチーは遺伝する病気ですか?
A1:多くは遺伝子変異が原因となる疾患群です。常染色体顕性遺伝、常染色体潜性遺伝、X連鎖性遺伝など、病型によって遺伝形式が異なります。ただし、新たに生じた遺伝子変異による発症もあり、必ず親から受け継ぐわけではありません。
Q2:先天性ミオパチーは治りますか?
A2:2026年11月現在、疾患全体に共通する確立した根治療法はありません。呼吸管理、嚥下・栄養管理、リハビリテーションなどの対症療法が中心です。一方、MTM1を対象とするASP2957やRYR1関連ミオパチーを対象とするSurlorianなど、新しい治療候補の臨床開発が進んでいます。
Q3:指定難病111なら医療費助成を受けられますか?
A3:先天性ミオパチーは指定難病111ですが、診断された人全員が自動的に助成対象になるわけではありません。原則として、日常生活動作、食事・栄養、呼吸などの重症度基準を満たす必要があります。一定の条件を満たす高額な医療を継続する患者には、軽症高額該当の制度もあります。指定医や自治体の担当窓口に相談してください。
まとめ:先天性ミオパチーの理解と2026年以降の治療に向けて
先天性ミオパチーは、骨格筋の構造異常によって筋力低下や筋緊張低下が生じる、複数の遺伝性疾患の総称です。
ネマリンミオパチー、セントラルコア病、ミオチュブラーミオパチーなど、病型によって原因遺伝子や症状、重症度は異なります。
診断では、筋生検や遺伝子検査を組み合わせ、呼吸機能、嚥下機能、心臓、関節などを総合的に評価が必要です。
2026年の研究開発では、ASP2957によるMTM1遺伝子治療や、RYR1関連ミオパチーを対象とするSurlorianの第2相試験など、病気の原因に近い部分へ働きかける治療法が検討されています。
一方、治験はまだ研究段階であり、効果や安全性が確立した治療薬として利用できるわけではありません。
【プロの結論】
先天性ミオパチーと向き合ううえで、最も大切なのは、病名だけで将来を判断しないことです。
確認すべき要点は、次の3つです。
1. 病型と原因遺伝子を把握すること。 同じ疾患群でも遺伝子によって合併症や治療研究の対象が異なります。
2. 呼吸・嚥下機能を継続的に評価すること。 歩行能力だけでは病気の重症度を判断できません。
3. 治療と研究開発の情報を区別すること。 臨床試験の開始は治療効果の証明ではありませんが、将来の選択肢を考える重要な情報になります。
指定難病111の医療費助成や専門医による長期的な管理も活用しながら、患者一人ひとりの状態に合った医療を受けることが重要です。
先天性ミオパチーの研究は、病型ごとの原因解明から遺伝子治療、病態に応じた薬物療法へと広がっています。2027年以降の臨床試験結果も含め、治療選択肢の変化を継続して確認することが大切です。